
Redacción
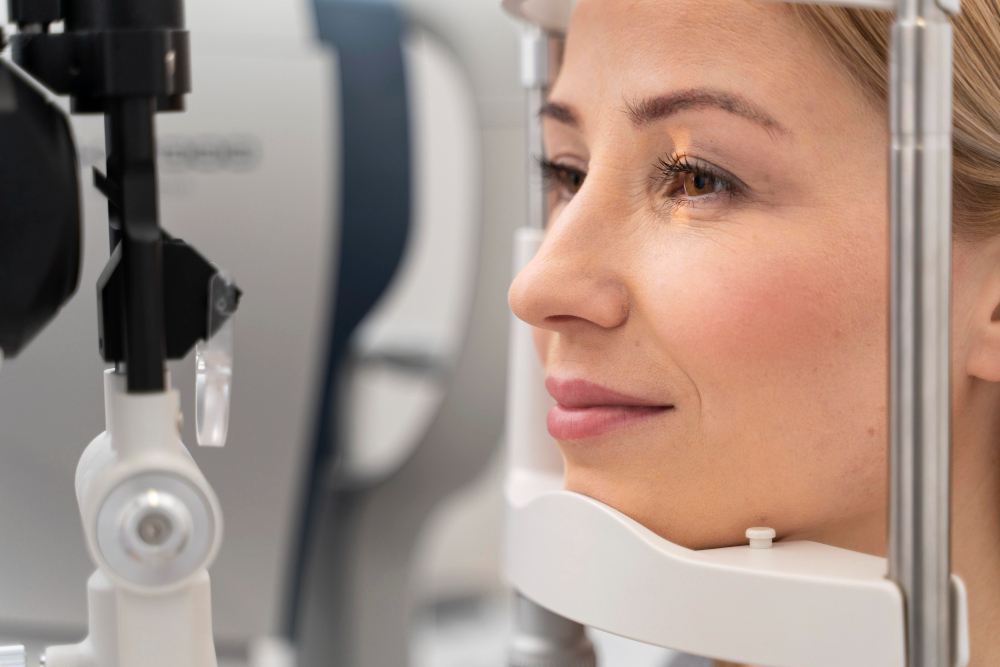
Ver peor al anochecer, tardar más en adaptarse a la oscuridad o experimentar una reducción progresiva del campo visual pueden ser primeras señales de retinosis pigmentaria, una patología poco conocida, advierte el Instituto Oftalmológico Fernández Vega. El próximo 27 de septiembre se celebra el día mundial de esta enfermedad genética.
Aunque el daño en la retina está presente desde el nacimiento, la enfermedad suele avanzar de forma lenta y silenciosa. Por este motivo, muchos pacientes no reciben el diagnóstico hasta la juventud o la adultez temprana, generalmente entre los 10 y los 30 años.
La retinosis pigmentaria no es una única enfermedad, sino un grupo de trastornos genéticos que afectan principalmente a los bastones y conos, las células fotorreceptoras de la retina, y al epitelio pigmentario retiniano. Con el tiempo, estas estructuras pueden degenerar y provocar una pérdida progresiva de visión que, en fases avanzadas, puede llegar a causar ceguera legal o total.
La Dra. Fernández-Vega ha explicado que la enfermedad tiene un origen genético y que puede heredarse mediante distintos patrones
«La retinosis pigmentaria no suele debutar con dolor ni con un apagón repentino de la vista; por eso muchas personas tardan en consultar al especialista», explica la Dra. Beatriz Fernández-Vega, oftalmóloga del Instituto Oftalmológico Fernández-Vega. Ha agregado que «a medida que avanza, puede aparecer fotofobia, deslumbramiento y una pérdida del campo visual periférico que condiciona actividades cotidianas como caminar por sitios concurridos, bajar escaleras o conducir».
La especialista ha explicado que la enfermedad tiene un origen genético y que puede heredarse mediante distintos patrones: autosómico dominante, cuando basta con que uno de los progenitores esté afectado para que cada hijo tenga un 50% de probabilidad de heredarla; autosómico recesivo, cuando ambos padres son portadores sanos y existe un 25% de riesgo de transmisión; o ligado al cromosoma X, en cuyo caso las madres pueden ser portadoras sin síntomas y transmitir la enfermedad a sus hijos varones.
La enfermedad puede aparecer incluso en personas sin antecedentes familiares y presenta una evolución muy variable, también entre miembros de una misma familia con una mutación conocida. Esta variabilidad «hace que sea difícil predecir con exactitud cómo evolucionará cada caso», ha señalado.
El seguimiento especializado y el estudio genético pueden orientar el diagnóstico y facilitar el acceso a investigación clínica
Por este motivo, la Dra. Fernández-Vega ha subrayado la importancia de mantener un seguimiento especializado y realizar, cuando esté indicado, un estudio genético que contribuya a orientar el diagnóstico y facilitar el acceso a investigaciones clínicas.
Actualmente, la retinosis pigmentaria no cuenta con un tratamiento definitivo, aunque existen diversas líneas de investigación centradas en estrategias como la terapia génica, los implantes, los tratamientos neuroprotectores y las aproximaciones celulares, todavía en fases experimentales.
«Mientras la ciencia avanza, hay medidas que pueden marcar una diferencia en la vida diaria», ha señalado la oftalmóloga. Entre ellas, ha mencionado los controles periódicos para monitorizar la función visual, el abordaje de síntomas asociados, como el deslumbramiento, y el acceso a recursos de rehabilitación visual y ayudas de baja visión, que pueden contribuir a preservar la autonomía y la calidad de vida.