
J.P.R.
Ana Fernández Agüero (fotografía y vídeo)
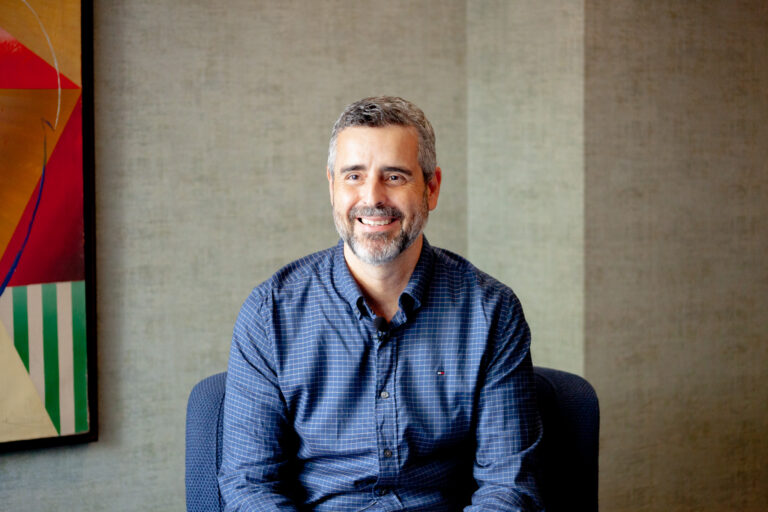
La llegada de los moduladores de la proteína CFTR ha supuesto un cambio radical en la evolución clínica y la vida cotidiana de las personas con fibrosis quística. El Dr. Pedro Mondéjar, especialista del Hospital Virgen de la Arrixaca de Murcia, destaca en esta entrevista con iSanidad la mejoría respiratoria y el impacto emocional, social y laboral de unos tratamientos dirigidos al defecto básico de la enfermedad. El especialista subraya la importancia de iniciarlos precozmente y aborda los retos del cribado neonatal, la transición a la atención de adultos y la investigación de terapias para el 5-7% de los pacientes que no son candidatos a recibir moduladores.
¿Qué cambios considera más importantes en la evolución clínica y la vida cotidiana de las personas con fibrosis quística en los últimos años?
Los cambios que se han dado en los pacientes con fibrosis quística en los últimos años vienen dados, sobre todo, por la instauración de los moduladores de la proteína CFTR y que van directamente al defecto básico de la enfermedad, no a las consecuencias los tratamientos novedosos. Por tanto, estamos tratando la enfermedad de forma global. Estos tratamientos empezaron a administrarse en España desde el año 2015, pero la mayoría de los pacientes comenzaron a recibirlos en 2021.
Los cambios han sido impresionantes. No pensaba que esto lo fuera a ver, porque he visto el antes y el después y es un cambio radical en la vida, tanto a nivel clínico como emocional, social y laboral. Pueden desarrollar su vida en todos los aspectos.
“Es un cambio radical en la vida, tanto a nivel clínico, emocional, social, laboral”
Los moduladores de CFTR han cambiado las posibilidades de tratamiento. ¿Qué beneficios observa en la práctica clínica y qué aspectos de la enfermedad siguen requiriendo una vigilancia estrecha?
Lo que más ha mejorado ha sido el plano respiratorio. En esta enfermedad se producen unas secreciones espesas en las vías respiratorias; a los pacientes les cuesta expectorar ese moco y se producen infecciones respiratorias de repetición. Los pacientes han notado una mejoría clínica respiratoria global, con disminución de la tos y de la expectoración, más tolerancia al ejercicio, mejor actividad física y más apetito. Han ganado peso. Pero también hay pacientes que pueden tener beneficios en otros órganos, como el aparato digestivo, en la digestión de las grasas, en la mejoría de esas diarreas crónicas que en ocasiones tienen y en la disminución del riesgo de deshidratación en épocas de calor, que es otra de las características de la enfermedad.
No obstante, todavía quedan cosas por conseguir. No es lo mismo empezar el tratamiento en un paciente que ya está muy afectado, en el que el daño en los órganos es irreversible, que en un niño pequeño, en el que miras hacia delante y su evolución puede ser mejor. Es fundamental el momento en el que se inicia el tratamiento. Si se inicia más precozmente, tendremos mejores resultados, porque contaremos con un paciente posiblemente crónicamente sano.
Es importante destacar que hay actualmente un 5-7% de los pacientes que no son candidatos a estos tratamientos. Para poder instaurar los moduladores de la proteína CFTR debe haber síntesis proteica. Si esa proteína defectuosa no existe, no se puede modular. Entonces habría que ir a terapias genéticas, de ARN mensajero o de ADN, que son mucho más complicadas y que se están investigando, pero, por el momento, no se han encontrado resultados satisfactorios.
“Es fundamental el momento en el que se inicia el tratamiento en fibrosis quística”
¿Cómo ha cambiado el pronóstico de los pacientes y qué nuevas necesidades clínicas plantea una mayor supervivencia?
En los años 50 del pasado siglo, la esperanza de vida media era de dos años. El niño nacía, se diagnosticaba o no y fallecía en los primeros dos años de vida, por regla general, sin ninguna posibilidad de tratamiento. En pacientes que van a recibir moduladores de CFTR cuando son niños, ha aumentado la expectativa de vida y la supervivencia, y han disminuido la mortalidad y la morbilidad. Ya se está hablando de esperanzas de vida de hasta 65, 70 o 75 años para niños que nacen ahora y que reciben estos tratamientos, no para los que ya están muy enfermos.
Antes de empezar los moduladores, la supervivencia media o la expectativa de vida media estaba en torno a los 30 o 32 años, en plena juventud. Ahora estamos hablando de una cosa totalmente diferente.
¿Cómo ha mejorado el diagnóstico de la enfermedad en estos años y hasta qué punto se han reducido los plazos para diagnosticarla?
No creo que los nuevos tratamientos hayan impactado tanto en el diagnóstico. Los avances médicos, el mayor cuidado en las unidades de fibrosis quística y el hecho de hablar a otros médicos de la importancia de diagnosticar esta enfermedad para poder tratarla han hecho que cada vez más pacientes sean diagnosticados en la edad adulta.
“Hay actualmente un 5 a 7% de los pacientes que no son candidatos a los moduladores de la proteína CFTR”
Antiguamente se consideraba una enfermedad gravísima y no se pensaba que pacientes adultos pudieran estar afectados. Pero hay pacientes que tienen una enfermedad de fibrosis quística más leve.
Han aumentado muchísimo los diagnósticos y lo importante es que, desde el año 2015, está instaurado ya el cribado neonatal de fibrosis quística en toda España. En mi caso, en la Región de Murcia se instauró en el año 2007, así que nuestros primeros pacientes cribados ya están cumpliendo la mayoría de edad. Esto hace que la mayoría de los pacientes hoy en día en España sean diagnosticados al poco tiempo de nacer.
Tras un resultado positivo en el cribado neonatal, ¿cuáles son los principales retos para confirmar el diagnóstico y garantizar un seguimiento adecuado desde los primeros meses de vida?
Lo más importante es tener unidades de fibrosis quística multidisciplinares, que trabajen en equipo y estén localizadas en todas las comunidades autónomas. Cada uno de estos pacientes, una vez que el cribado ha dado positivo, debe ir a una unidad especializada en el diagnóstico de esta enfermedad.
Normalmente se utilizan el test del sudor y los estudios genéticos. Para los casos que están claros no hay retos: es muy fácil el diagnóstico. Pero, cuando se hace el cribado neonatal de una enfermedad, se empiezan a encontrar aspectos que no sabemos si realmente van a conllevar una enfermedad en el futuro. Eso puede crear incertidumbre tanto para el médico como para los pacientes.
De ahí que se haya buscado otro nombre para ciertos recién nacidos en los que el cribado es positivo, pero el diagnóstico no es concluyente. Se llama “cribado de fibrosis quística positivo, diagnóstico no concluyente”. Le hemos puesto ese nombre porque realmente no tienen fibrosis quística por criterios del sudor o de genética, pero no sabemos si van a poder desarrollar alguna manifestación clínica de la enfermedad en el futuro.
“Cada comunidad autónoma tiene un programa de cribado diferente”
¿Cómo se realiza el seguimiento en estos casos?
Normalmente, si el paciente está estable, se va viendo en revisiones al principio cada seis meses. A partir de los dos años, se hace una revisión anual y luego tenemos unos criterios incluso para poder dar de alta a los seis años o a los 14 años, si creemos que finalmente no tiene una fibrosis quística clínicamente relevante.
¿En qué situación se encuentra actualmente el acceso de los pacientes a la atención especializada y a las opciones terapéuticas?
En un país como España, lo lógico sería pensar que todos los pacientes asistieran a unidades especializadas y, de hecho, están montadas para recibir a todos los pacientes. Si un paciente con fibrosis quística no va a una unidad especializada, normalmente va a ser por decisión propia.
El circuito está hecho y en todas las comunidades autónomas se sabe dónde pueden ser atendidos de una forma eficaz estos pacientes. En España, una vez que el fármaco está aprobado, hay acceso universal a los moduladores de la proteína CFTR y no debe haber problema para administrarlo.
¿Pueden existir diferencias entre comunidades autónomas según la edad, el perfil genético o el lugar de residencia?
Podría. Es un tema un poco escamoso. En España están transferidas las competencias a las comunidades autónomas, por lo que va a haber diferencias en la sanidad en todos los aspectos, no solo en la fibrosis quística.
En el caso concreto de la fibrosis quística, siempre va a haber unidades más punteras, que tengan más experiencia que otras. Quizás donde hay más diferencias es en el diagnóstico por cribado neonatal, porque cada comunidad autónoma tiene un programa de cribado diferente y hay cribados mejores que otros. Hay comunidades en las que es posible que haya más falsos negativos del cribado neonatal, es decir, que, teniendo la enfermedad, el cribado salga normal. Eso es mejorable y estamos trabajando en ello, pero es difícil de equiparar.
¿Cómo abordan las unidades de fibrosis quística la transición de la atención pediátrica a la de adultos?
Lo ideal es realizar una transición duradera. Las guías terapéuticas dicen que se haga en un par de años, incluso con consultas conjuntas entre los 16 y los 18 años en las que participe el pediatra, el neumólogo infantil o el gastroenterólogo infantil, que somos los principales especialistas que atendemos a los niños con fibrosis quística. Al adolescente se le va explicando que será dado de alta y el médico que va a recibirlo va aprendiendo de ese paciente y de lo que le cuenta el pediatra sobre él.
También se gana en confianza y empatía. Los pacientes ven una transición que no ha sido un despegue total, un cambio de un médico a otro en un día concreto, sino que se hace de forma progresiva. Pero una cosa es la teoría y otra la práctica. La mayoría de las unidades lo utilizan así y se va haciendo una transición progresiva. Ahora, dada la presión asistencial y los problemas que puedan surgir, a veces no se logra y hay que hacerlo de una manera más rápida.
Ha mencionado a los pacientes que no son candidatos a los moduladores y la investigación de terapias genéticas. ¿Hacia dónde debe avanzar la investigación en los próximos años?
Este es quizás el tema más importante. Yo creo que la fibrosis quística es la enfermedad rara, considerada rara como poco frecuente, que más cambios ha tenido en los últimos años. Los fármacos moduladores han cambiado todo en las unidades de fibrosis quística.
Al principio, en España hubo un 75% de pacientes candidatos a recibir un modulador de alta eficacia. Posteriormente, se ha conseguido la aprobación en otras variantes genéticas o mutaciones en el gen CFTR, lo que ha hecho que se amplíe hasta ese 93-95% de pacientes con moduladores.
“Los fármacos moduladores han cambiado todo en las unidades de fibrosis quística”
Pero hay un grupo heterogéneo de variantes en el que todavía no sabemos, porque acabamos de empezar con los tratamientos, cómo va a responder individualmente cada paciente según su genotipo. Lo ideal sería encontrar una cura de la enfermedad, independientemente de las mutaciones que tenga en el gen. Para eso solo se pueden hacer terapias genéticas: introducir material genético en las células de los pacientes, por vía inhalada o sanguínea, con terapias de ARN mensajero, de ADN y otras terapias todavía más complicadas, con las que curaríamos la enfermedad en todos los pacientes.
Esa es la única opción terapéutica futura posible para este 5% o 7% que no tiene acceso a estos moduladores, no porque no se les puedan dar, sino porque no están indicados, porque no son efectivos. Desde que se descubrió el gen CFTR en el año 1989, ha habido múltiples estudios de terapia genética que finalmente han fracasado. En el año 2026 estamos en la misma situación. La única diferencia es que hay un gran número de ensayos clínicos en marcha, pero, de momento, no hay ninguna terapia para este tipo de pacientes aparte del tratamiento convencional de la fibrosis quística, que es el tratamiento de las consecuencias de la enfermedad, no de la causa.
¿También se está investigando la edición genética con Crispr-Cas9?
Sí. Hay varias modalidades: edición genómica, CRISPR-Cas, agentes oligonucleótidos y sustancias antisense. Es muy complicado, porque la vía sanguínea tiene muchos riesgos para la salud. Por vía inhalada, al utilizarlo primero en pacientes mayores de 18 años que, en general, ya están afectados por la enfermedad, es muy difícil que ese material genético llegue a las células, se introduzca, se mantenga y consiga esa replicación genética necesaria. Ha habido varios ensayos clínicos que se han parado en estos últimos dos años, pero otros siguen en marcha.